
[2026-10-20] (Accès libre) La Food and Drug Administration américaine (FDA) poursuit sa consolidation de documentation autour des « Plans de Contrôle des Changements Prédéterminés » (Predetermined Change Control Plans, ou PCCP) des dispositifs médicaux (DM).
Après avoir établi en 2024 un projet de lignes directrices (voir article précédent du réseau DMEXPERTS), la FDA a publié le 20 octobre 2026 une page dédiée contenant les informations utiles liées à ces plans. Il est prévu que la FDA y ajoute d’autres ressources dès que celles-ci seront disponibles.
On retrouvera dans cette page :
- des informations générales,
- les informations à inclure dans le PCCP,
- la liste de dispositifs ayant un PCCP autorisé,
- des ressources utiles et un point de contact.
Informations générales
- Définition d’un PCCP. Ce plan permet de décrire de futures modifications « prévues » (planifiées) par le fabricant, notamment la manière dont celui-ci va les maîtriser (développement, tests, mise en œuvre, évaluation de l’impact). Le fabricant peut soumettre un PCCP dans le cadre d’une autorisation de mise sur le marché du dispositif ; la FDA, après revue, peut ensuite l’autoriser.
- L’intérêt d’un PCCP réside dans le fait de pouvoir apporter ces modifications prévues par le fabricant sans avoir à déposer un nouveau dossier de mise sur le marché pour chaque modification et ceci de façon cadrée. Sa charge réglementaire en est ainsi allégée, ainsi que les soumissions réglementaires à revoir pour la FDA. Un PCCP est un mécanisme qui permet d’apporter de futures modifications spécifiques au dispositif tout en préservant sa sécurité et son efficacité.
- Modifications concernées : le PCCP peut inclure des modifications planifiées du DM qui :
- nécessiteraient normalement le dépôt d’une nouvelle soumission réglementaire ;
- maintiendraient le dispositif dans le cadre de son emploi prévu ;
- pour les dispositifs soumis à la procédure 510(k), préserveraient l’équivalence substantielle avec le dispositif de référence (« predicate device »).
A noter qu’un PCCP peut être inclus dans les dossiers de mise sur le marché des dispositifs évalués selon les procédures 510(k), De Novo ou PMA (Premarket Approval).
Informations à inclure dans le PCCP
La page reprend des éléments cités dans le guide. Sont notamment attendus :
- une description de la modification,
- un protocole de modification,
- une évaluation de l’impact de la modification.
Liste de dispositifs ayant un PCCP autorisé
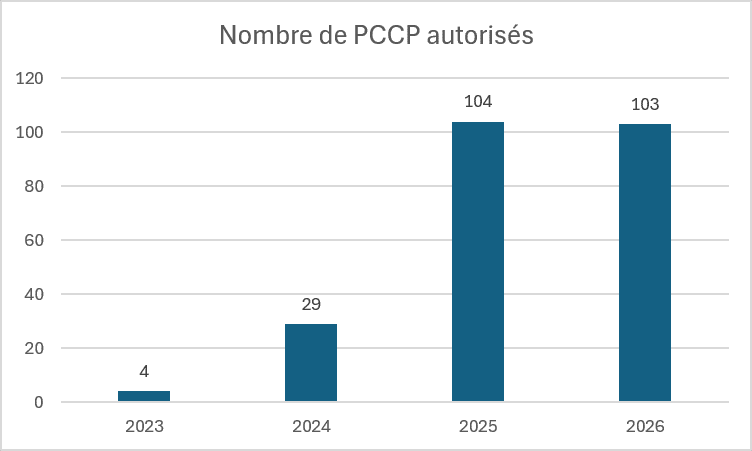
On peut constater que 240 PCCP ont été autorisés par la FDA et que ceux-ci couvrent des dispositifs variés : cardiovasculaire, microbiologie, radiologie, gastro-entérologie/urologie, orthopédique, imagerie médicale, solutions de diagnostic in vitro, etc.
Ils concernent des profils d’entreprise également très variés avec des acteurs majeurs et des entreprises spécialisées. Les délivrances d’autorisation vont du 21 juillet 2023 au 30 septembre 2026, témoignant de l’intérêt pour le PCCP et de son utilisation progressive.
Ressources utiles et point de contact
Cette page liste les documentations et les webinaires disponibles, notamment les lignes directrices sur les plans de contrôle des changements prédéterminés pour les logiciels DM dotés d’IA, objet d’un article précédent du réseau. Les ressources sont téléchargeables directement sur la page.
Il est également possible de transmettre ses questions concernant le PCCP à l’adresse suivante : rpg@fda.hhs.gov.
Sur cette même thématique et pour rappel, l’International Medical Device Regulators Forum (IMDRF) avait publié la version finale de son guide relatif aux PCCP en août 2026.
Cette page est la bienvenue, car elle permet de centraliser et de structurer les informations à disposition pour les sociétés intéressées par ce mécanisme.
Article rédigé par Lam-Xé NOEL, Directrice Générale de DM Experts SAS